INICIO
ciencia · biología reproductiva
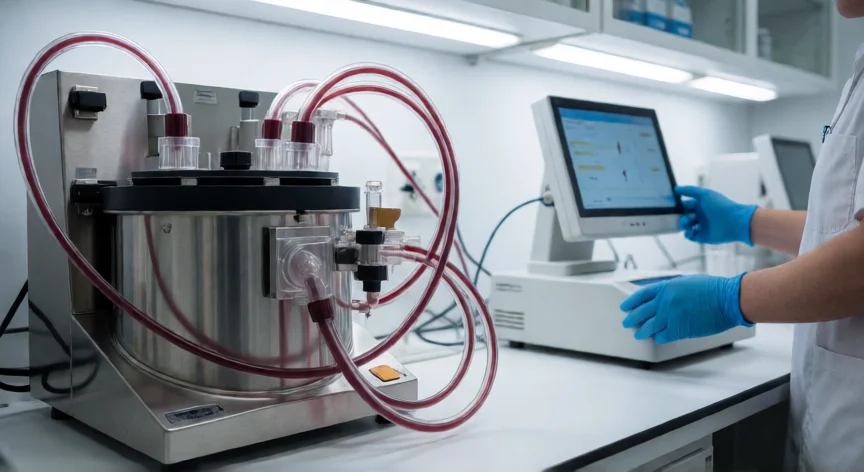
como se fabrica la inmunoglobulina humana, Equipo de plasmaféresis en laboratorio de fraccionamiento de plasma
ciencia ·#12782 ·Lectura 4 min. Redacción de respuesta: Editorial NexusCurioso.com

¿Como se fabrica la inmunoglobulina humana?

Respuesta corta

Para fabricar un lote de IgH se necesitan entre 15.000 y 30.000 donantes de plasma, garantizando un amplio espectro de anticuerpos protectores.

01

Cómo se fabrica la inmunoglobulina humana: del plasma al medicamento

La inmunoglobulina humana (IgH) es un medicamento biológico derivado del plasma sanguíneo de miles de donantes voluntarios. Su fabricación es uno de los procesos farmacéuticos más complejos y regulados del mundo, ya que se trata de un producto de origen humano que debe garantizar al máximo la seguridad del paciente. A diferencia de los fármacos sintéticos, no se 'sintetiza' en un laboratorio: se extrae, purifica y formula a partir de plasma donado. El primer paso es la recogida del plasma mediante plasmaféresis. En este procedimiento, el donante recibe una punción en cada brazo; la sangre sale por una vena, pasa por un separador centrifugador que retiene los glóbulos rojos y las plaquetas, y devuelve al donante el plasma recolectado junto con sus células. Se obtienen entre 600 y 800 ml de plasma por sesión. Para fabricar un solo lote de IgH se necesitan el plasma de aproximadamente 15.000 a 30.000 donantes, lo que garantiza una mezcla con un amplio espectro de anticuerpos frente a patógenos comunes. Una vez recolectado, el plasma se transporta en frío (2-8 °C) a la planta de fraccionamiento. Allí se realiza la fraccionación por etanol frío (método Cohn, Oxford o procedimientos modificados). El plasma se diluye y se ajusta en pH y temperatura mientras se añade etanol absoluto en varias fases. A diferentes concentraciones de etanol (-5 °C), distintas proteínas precipitan: las globulinas (fracción II) se separan de las albúminas y otras proteínas. Este método, desarrollado en la década de 1940 por la FDA, sigue siendo el estándar de la industria. Tras la precipitación, la fracción rica en Inmunoglobulina G (IgG) se recoge, se centrifuga y se concentra mediante ultrafiltración tangencial o diálisis. En esta etapa se elimina el etanol residual y se ajusta la concentración del producto a los niveles terapéuticos habituales (5 %, 10 % o 20 % de IgG). La seguridad viral es la preocupación central. Se aplican al menos tres barreras independientes: inactivación por solvente/detergente (S/D) con trietanolamina y Tritón X-100, que destruye virus de envuelta (HIV, hepatitis B y C, CMV); pasteurización a 60 °C durante 10 horas, que inactiva la mayoría de virus y priones; y nanofiltración a través de membranas de 20 nm, que retiene virus no envueltos y partículas anómalas. Cada lote se somete además a ensayos virológicos analíticos (PCR para VHB, HCV, HIV-1, HIV-2, HTLV, parvovirus B19). El producto se formula añadiendo estabilizantes como sacarosa, prolina o trealosa, que previenen la agregación proteica durante el almacenamiento a 2-8 °C. A continuación se realiza la filtración estéril (membranas de 0,22 µm) y se envasa en viales de vidrio o bolsas de polietileno libre de ADN de bajo peso molecular, según la presentación (IV o SC).

PasoCondición principalObjetivo
PlasmaféresisSala aséptica, donante sanoObtener plasma libre de células
Fraccionamiento Cohn-5 °C, etanol 1-4 %Separar IgG de otras proteínas
S/D + Pasteurización60 °C / 10 hInactivar virus de envuelta
Nanofiltración 20 nmPresión transmembrana controladaRetener virus no envueltos
UltrafiltraciónMembranas de corte 10-50 kDaConcentrar y dializar
Filtración estéril0,22 µm, sala ISO 5Eliminar microorganismos
El control de calidad final incluye pruebas de poder (potencia biológica) frente a patógenos modelo, esterilidad (brote a 14 y 28 días), endotoxinas (ensayo LAL), actividad antifibrinolítica, viscosidad, contenido en ADN residual (<10 ng/dosis), y ensayos de inmunogenicidad. Solo un pequeño porcentaje del plasma inicial (aproximadamente 5-7 g de IgG por litro) se convierte en producto final, lo que explica el elevado coste del medicamento. Las presentaciones más habituales son: IgH intravenosa (concentraciones 5-20 %) para administración hospitalaria o ambulatoria, e IgH subcutánea (10-20 %) para autoadministración en domicilio. Ambas requieren cadena de frío (2-8 °C) y no deben congelarse.

“

La seguridad viral se asegura con al menos 3 barreras independientes: S/D, pasteurización a 60 °C/10 h y nanofiltración de 20 nm.

Dato clave
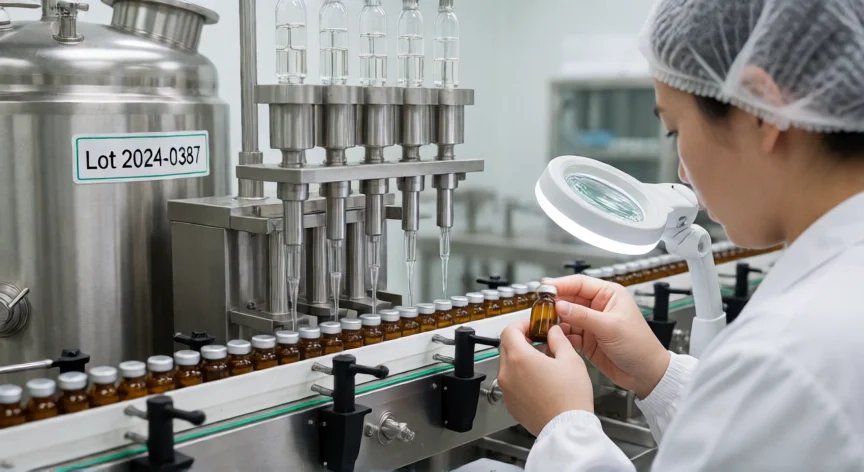
como se fabrica la inmunoglobulina humana, Línea de envasado estéril de viales de inmunoglobulina humana
Imagen

Línea de envasado estéril de viales de inmunoglobulina humana

02

Proceso industrial de producción de Inmunoglobulina Humana (IgH) intravenosa y subcutánea

La fabricación de IgH está sujeta a una regulación extremadamente estricta. En la Unión Europea, la Directiva 2002/98/CE y su Reglamento de desarrollo (UE) 734/2013 exigen trazabilidad completa del plasma desde el donante hasta el paciente. Cada vial lleva un código que permite rastrear el lote de plasma utilizado. En España, el Centro de Trasfusión (CISNET) y el grupo español de compañías (BioLife, Grifols, Takeda, Biotime) operan bajo inspección continua de la AEMPS y la EMA. Un aspecto clave es la selección de donantes. Antes de cada plasmaféresis se realiza un cuestionario epidemiológico, análisis de serologías (HIV, VHB, VHC, sífilis) y hemograma. Los criterios de exclusión son más estrictos que para la donación de sangre convencional, ya que un solo donante con una infección aguda podría contaminar el lote entero. En los últimos años se han desarrollado técnicas de separación por membranas (membrane plasma separation, MPS) como alternativa al etanol frío. Empresas como CSL Behring o Octapharma utilizan columnas de intercambio iónico y afinidad para purificar IgG con menor impacto en el pH y menor pérdida de actividad biológica. No obstante, la fraccionación por etanol sigue siendo la más extendida a nivel mundial. La estabilidad del producto final se garantiza mediante estudios de acelerado (40 °C/75 % HR durante 6 meses) y a largo plazo (2-8 °C), que determinan el plazo de caducidad, generalmente entre 3 y 5 años. La viscosidad intrínseca debe mantenerse por debajo de ciertos umbrales para evitar complicaciones en la administración IV. Desde el punto de vista clínico-farmacológico, la IgH actúa mediante múltiples mecanismos: saturación de receptores Fc, neutralización de autoanticuerpos, modulación de la respuesta inmune del retículo endotelial, y aporte pasivo de anticuerpos protectores. Se emplea en inmunodeficiencias primarias y secundarias, púrpura trombocitopénica inmune (PTI), enfermedad de Kawasaki, síndrome de Guillain-Barré, miastenia gravis y como adyuvante anti-infeccioso. La investigación actual se centra en la hiperpurificación de lotes para reducir el riesgo de transmisión viral residual, en la reducción del contenido de ADN genómico (técnica DNAsa), y en el desarrollo de formatos de administración subcutánea de alta concentración (hasta 20 %) que permiten un volumen inyectable menor y mayor comodidad para el paciente. En resumen, fabricar inmunoglobulina humana es un proceso que combina ingeniería bioquímica clásica con barreras de bioseguridad de última generación, siempre con la trazabilidad del donante como principio rector. Es uno de los pocos medicamentos en los que la 'materia prima' es un ser humano sano y voluntario, lo que le otorga una dimensión ética y logística única en la industria farmacéutica.

Conclusión:

¿como se fabrica la inmunoglobulina humana?

La fabricación de inmunoglobulina humana es un proceso que combina la donación altruista de plasma con técnicas de fraccionamiento por etanol frío, múltiples barreras de inactivación viral y un control de calidad exhaustivo, todo bajo una trazabilidad completa del donante al paciente. Es un medicamento biológico único cuya producción depende directamente de la participación voluntaria de miles de personas sanas cada año.

Fuentes: Directiva 2002/98/CE sobre sangre humana, Reglamento (UE) 734/2013, AEMPS guías de buenas prácticas de fabricación de medicamentos de origen humano, EMA Guidelines on the characterisation and quality of human immunoglobulins, FDA 21 CFR Part 640, Cisnet/CSIC informes técnicos de trasfusión. —
Redacción: editorial NexusCurioso.com
Más preguntas de ciencia
De otras categorías