Cómo se fabrica la insulina humana: del ADN recombinante a la jeringa
La insulina humana que hoy utilizan millones de personas en el mundo no se extrae de páncreas de animales como se hacía en el siglo XX, sino que se fabrica mediante tecnología del ADN recombinante. Este método, desarrollado a finales de los años 70 y comercializado por primera vez en 1982 por Genentech (Humulin), permite que microorganismos produzcan la molécula idéntica a la que sintetiza el páncreas humano. El resultado es una insulina 100 % humana, sin componentes animales, lo que eliminó los problemas de alergias y resistencia inmunológica asociados a las antiguas insulinas porcinas y bovinas.
El punto de partida es la obtención del gen que codifica la proinsulina (o, en el caso de la levadura, del gen de la preproinsulina). Los científicos sintetizan químicamente ese fragmento de ADN y lo insertan dentro de un vector plasmídico, generalmente un plásmido bacteriano. Este constructo se introduce en el organismo huésped por transformación. Los dos huéspedes principales son Escherichia coli (bacteria) y Saccharomyces cerevisiae (levadura). Cada uno tiene ventajas: E. coli crece muy rápido y es barata, mientras que la levadura posee un sistema de plegamiento y glicosilación más similar al humano.
En el caso de E. coli, la bacteria produce la proinsulina como un inclusion body (gránulo intracelular desordenado). Tras la fermentación en bioreactores de gran volumen (de cientos a miles de litros), las células se rompen (lisis), y la proteína se purifica mediante cromatografía iónica, cromatografía de exclusión por tamaño y otras técnicas. La proinsulina plegada debe luego enlazarse químicamente para formar la insulina bivalente activa, un paso adicional que aumenta la complejidad del proceso.
Con la levadura S. cerevisiae, el gen codifica la preproinsulina, que incluye un péptido señal que dirige la proteína al retículo endoplásmico. La levadura corta espontáneamente el péptido señal y el péptido C durante su proceso de secreción, liberando directamente insulina madura al medio exterior. Esto simplifica la purificación, ya que la molécula sale ya plegada y activa. Es el método utilizado, por ejemplo, en la producción de insulina glargina (Lantus) e insulina detemir (Levemir).
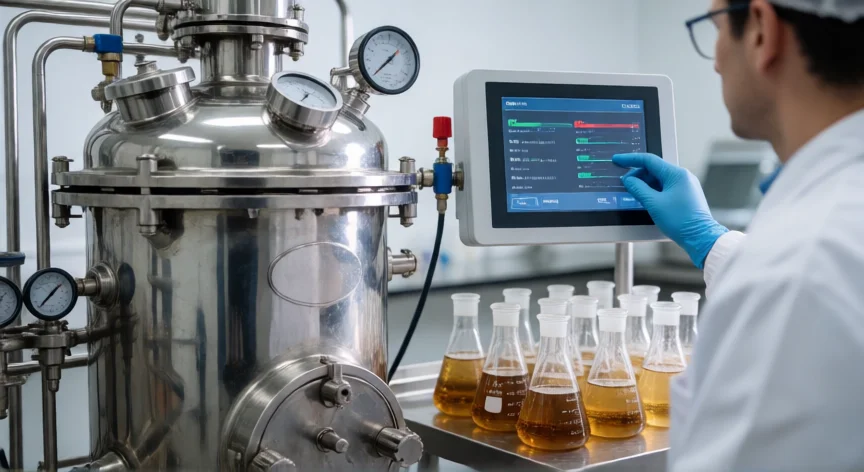
La fermentación se realiza en bioreactores aerobios a 30-37 °C durante 24-72 horas. El caldo de cultivo contiene glucosa, aminoácidos, sales minerales y antibióticos selectivos. Se monitorizan parámetros como pH, temperatura, oxígeno disuelto y densidad óptica para maximizar el rendimiento por litro.
Tras la fermentación, la purificación es la etapa más crítica para garantizar la pureza del producto final. Se emplean múltiples pasos de cromatografía (iónica, de afinidad con anti-insulina, de intercambio iónico fina) y microfiltración. El objetivo es eliminar proteínas residuales del huésped, endotoxinas bacterianas, ácidos nucleicos y cualquier agregado proteico. La pureza final debe superar el 99,5 % según la farmacopea.
El plegamiento (en el caso de E. coli) y el ensamblaje correcto se verifican mediante ensayos fisicoquímicos: espectroscopía de dicroísmo circular, resonancia magnética nuclear, HPLC de fase inversa y ensayos bioactivos en células CHO o ratones. La insulina debe presentar la estructura terciaria correcta para ser biológicamente activa.
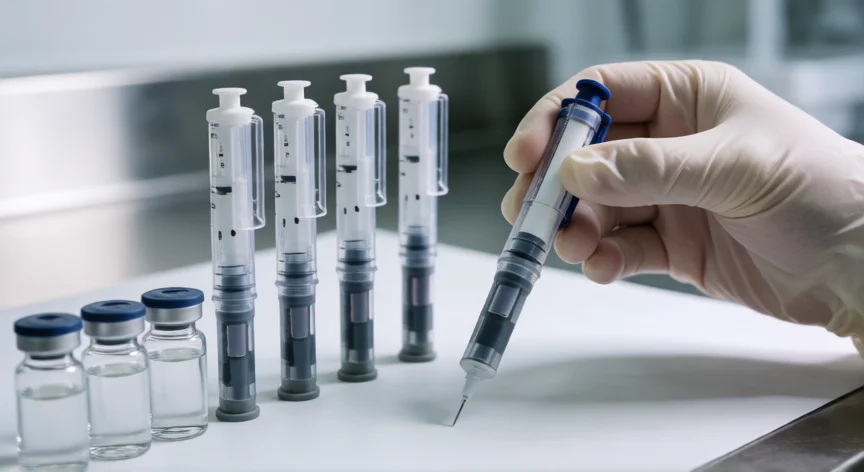
La formulación final consiste en disolver la insulina purificada en un tampón de fosfato o acetato al pH adecuado (5,0-7,4 según el tipo), con conservantes como fenoxietanol o metilparabeno, y en algunos casos con aditivos que modifican la cinética de absorción (zinc para insulinas NPH, polímeros para análogos de acción prolongada). Se envasa en presentaciones estériles: jeringas precargadas, plumas de insulina o frascos multidosis, siempre bajo laminar flujo y condiciones asépticas GMP.
En resumen, la fabricación moderna de insulina humana es un proceso que integra ingeniería genética, bioprocesos a gran escala, bioquímica analítica y farmacéutica estéril. Desde el clon del gen hasta la pluma que inyecta el paciente, se recorren decenas de etapas de control de calidad que garantizan seguridad, potencia y estabilidad del fármaco biotecnológico.
La pureza del producto final debe superar el 99,5 % y cada lote supera más de 200 pruebas analíticas antes de su liberación.
Dato clave