Cómo se fabrica la hemoglobina en el organismo humano
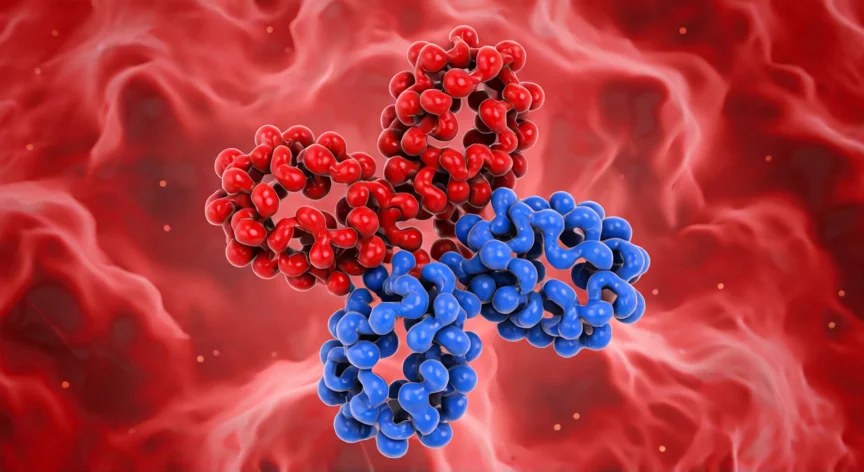
La hemoglobina es una proteína tetramérica que transporta oxígeno desde los pulmones hasta los tejidos. En el adulto sano, la forma predominante es la HbA, compuesta por dos cadenas alfa (α) y dos cadenas beta (β), cada una unida a un grupo hemo que contiene un átomo de hierro. Su fabricación es un proceso complejo que se lleva a cabo principalmente en la médula ósea roja, aunque durante la vida fetal la síntesis ocurre también en el hígado y el bazo.
Todo comienza a nivel genético. Los genes que codifican las cadenas globina están ubicados en cromosomas específicos: el gen de la alfa-globina se encuentra en el cromosoma 16 (dos copias por alelo, cuatro en total) y el gen de la beta-globina en el cromosoma 11. Durante la transcripción, el ARN mensajero (ARNm) es sintetizado y luego traducido por los ribosomas del retículo endoplásmico rugoso en los eritroblastos, dando lugar a las cadenas polipeptídicas alfa y beta por separado.
En paralelo a la síntesis de las globinas, se produce el grupo hemo, que es la porción no proteica capaz de unirse al oxígeno. La ruta de síntesis del hemo consta de cinco pasos enzimáticos que alternan entre el citoplasma y la mitocondria de la célula:
| Paso | Reacción | Ubicación |
|---|---|---|
| 1 | Succinil-CoA + Glicina → Ácido δ-aminolevulinico (ALA) | Mitocondria |
| 2 | 2 ALA → Porphobilinógeno | Citoplasma |
| 3 | 4 Porphobilinógeno → Hidroximetilbilano | Citoplasma |
| 4 | Hidroximetilbilano → Uroporfirinógeno III → Coproporfirinógeno III → Protoporfirinógeno IX → Protoporfirina IX | Citoplasma y mitocondria |
| 5 | Protoporfirina IX + Fe²⁺ → Hemo (por ferroquelatasa) | Mitocondria |
El paso limitante y regulador de toda la vía es el primer paso, catalizado por la enzima ALA-sintetasa (ácido aminolevulinato sintasa). Esta enzima requiere como cofactor la piridoxal-5'-fosfato (vitamina B6) y es el punto donde la célula regula la cantidad de hemo que produce según la demanda de hemoglobina.
Una vez que se disponen de las cadenas globina y las moléculas de hemo, ocurre el ensamblaje final. En el retículo endoplásmico y en el citoplasma, cada cadena alfa se une a una molécula de hemo formando el dímero αα, y cada cadena beta se une a otra molécula de hemo formando el dímero ββ. Finalmente, ambos dímeros se asocian para formar la tetramérica HbA (α₂β₂). Este ensamblaje es un proceso co-traduccional: la cadena globina ya incorpora el hemo mientras aún está siendo traducida o inmediatamente después.
La síntesis de hemoglobina está estrechamente ligada a la eritropoyesis, el proceso de formación de glóbulos rojos. La hormona eritropoyetina (EPO), producida principalmente por el riñón en respuesta a la hipoxia, estimula la proliferación y diferenciación de los progenitores eritroides en la médula ósea. Aproximadamente cada día, un adulto produce unos 2,5 millones de glóbulos rojos por segundo, lo que implica una fabricación continua de hemoglobina a gran escala.
Para que todo este proceso funcione correctamente se requieren varios cofactores y nutrientes esenciales:
- Hierro (Fe²⁺): se incorpora al protoporfirina IX para formar el hemo. El hierro dietético se absorbe en el duodeno y se transporta por la transferrina hasta la médula ósea.
- Vitamina B12 y ácido fólico: necesarios para la síntesis de ADN y la maduración eritroide. Su deficiencia causa anemia megaloblástica.
- Vitamina B6 (piridoxina): cofactor de la ALA-sintetasa y de la ferroquelatasa.
- Aminoácidos esenciales: especialmente lisina, leucina, valina e isoleucina, que son abundantes en las cadenas globina.
Es importante destacar que en el feto y el recién nacido, el patrón de hemoglobinas es distinto. Durante la vida fetal se produce primero la Hb Primitiva (ζ₂ε₂), luego la Hb Fetal o HbF (α₂γ₂) y finalmente, a partir de las 6-8 semanas de vida extrauterina, la transición hacia la HbA es completa. El gen de la cadena gamma (γ) está en el mismo clúster del cromosoma 11 que el gen beta, lo que permite un cambio regulado por factores transcripcionales como KLF1 y BCL11A que reprimen o activan las distintas cadenas según la etapa del desarrollo.
Un adulto produce aproximadamente 5 millones de glóbulos rojos por segundo en la médula ósea, lo que implica la fabricación continua de unos 5 miligramos de hemoglobina cada día para reponer las células que llegan al fin
Dato clave