Instagram

La fabricación de la anestesia: del laboratorio al quirófano
La anestesia no se fabrica como un producto único, sino que cada tipo de agente anestesico sigue su propio recorrido químico y farmacéutico. Hablamos de fármacos diseñados para bloquear el dolor y la sensibilidad, y su elaboración exige una precisión casi quirúrgica en el laboratorio. Los equipos de producción trabajan con técnicas estériles estrictas, pruebas exhaustivas de cada lote y una atención al detalle que puede marcar la diferencia entre una intervención segura y una complicación inesperada. Entre los anestésicos que se fabrican a diario en instalaciones industriales encontramos anestésicos locales como la lidocaína y la bupivacaína, y anestésicos generales como el sevoflurano, la cetamina, el propofol y el isoflurano.
Conocer cómo se elaboran estos medicamentos no es un dato de curiosidad científica, es información directamente vinculada a la seguridad del paciente. La pureza y la consistencia del producto final determinan, literalmente, si una anestesia funciona como debe o si el tejido quirúrgico queda expuesto a riesgos evitables. Cada molécula fabricada en un laboratorio farmacéutico tiene que cumplir con tolerancias de impureza de fracciones de punto porcentual, porque su interacción con los canales de sodio nerviosos es extremadamente sensible a variaciones estructurales mínimas.
Desde el punto de vista químico, la mayoría de los anestésicos comparten una arquitectura molecular que explica por qué funcionan. Esta estructura se organiza en tres componentes clave:
- Grupo aromático lipofílico: permite que la molécula penetre en las zonas grasas de las células nerviosas. Al no mezclarse bien con agua, atraviesa las barreras biológicas celulares.
- Unión intermedia (éster o amida): determina la velocidad de degradación del anestésico dentro del organismo. Los ésteres se descomponen más rápido que las amidas, lo que acorta o alarga la duración del efecto clínico.
- Componente amina hidrofílica: aporta solubilidad en agua, imprescindible para distribuir el fármaco por el torrente sanguíneo y para que interactúe con el medio acuoso que rodea las fibras nerviosas.
El primer paso en la fabricación es la síntesis de los compuestos base, es decir, la creación de los ingredientes activos que realizan la función terapéutica. Para ello se emplean técnicas avanzadas de síntesis química que garantizan la pureza y la potencia del principio activo. Este proceso implica la selección de precursores químicos adecuados, el uso de condiciones específicas de reacción para obtener el API (Active Pharmaceutical Ingredient) deseado, y la purificación de los ingredientes para eliminar sustancias no deseadas. Una vez sintetizado el principio activo, su producción a gran escala se realiza mediante procesos por lotes (batch processing) o mediante fabricación continua, cada uno con ventajas propias en cuanto a consistencia y eficiencia del producto final.
Un ejemplo concreto y bien documentado es la síntesis del clorhidrato de procaína, un anestésico local muy usado en medicina y odontología. Una ruta habitual de producción comienza con la esterificación del ácido 4-aminobenzoico (PABA) con 2-(dietilamino)etanol, reacción que se facilita mediante catalizadores ácidos y que da lugar a la procaína. A continuación, esta se convierte en su sal clorhidrato mediante reacción con ácido clorhídrico. Esa forma salina mejora notablemente su solubilidad y su estabilidad, haciéndola adecuada para las formulaciones farmacéuticas que se inyectan en el tejido del paciente.
En el caso de los anestésicos inhalatorios, la síntesis es notablemente más compleja por la presencia de átomos de halógeno. La producción del principio activo de isoflurano, químicamente 1-cloro-2,2,2-trifluoroetil difluorometil éter, implica procesos sintéticos de múltiples etapas. Comienza con moléculas precursoras que sufren reacciones de halogenación y de formación de éter para construir la estructura molecular específica, con átomos de cloro y flúor dispuestos alrededor de un esqueleto etérico. Pequeñas variaciones, como sustituir un átomo de cloro por uno de flúor, alteran la afinidad de unión y las propiedades clínicas del fármaco de forma significativa.
Un proceso industrial concreto para la producción de isoflurano, descrito en una patente de la compañía Anaquest, ilustra bien la realidad de la fabricación a escala. Se hace reaccionar el 2,2,2-trifluoroetil difluorometil éter con cloro gaseoso a baja temperatura, entre 0 y 25 °C, preferentemente entre 10 y 15 °C. Se genera una mezcla de clorofluoroéteres compuesta principalmente por isoflurano y un subproducto, el 1,1-dicloro-2,2,2-trifluoroetil difluorometil éter. La cloración se mantiene hasta que el material de partida desaparece por completo, lo que requiere entre 8 y 12 horas de burbujeo de cloro con iluminación adecuada. La cloración tradicional debía detenerse cuando solo se había consumido el 60 % del material de partida para no superar el 10 % de impurezas, mientras que este método mejorado lleva la reacción hasta el agotamiento total del precursor.
La fase posterior de recuperación del isoflurano revela el nivel de ingeniería implicado. La mezcla de reacción se trata con radiación ultravioleta en presencia de isopropanol, sin purificación previa, para reducir el subproducto diclorado y convertirlo en isoflurano. Luego se somete a destilación fraccionada, y la fracción que hierve entre 48 y 76 °C se envía a un proceso continuo de destilación azeotrópica y destilación por extracción. Con este método el isoflurano se recupera con un rendimiento superior al 80 %, superando a los métodos previos que empleaban zinc metálico y ácido acético, procedimientos caros en tiempo e instalaciones y con problemas ambientales graves por los residuos que generaban.
Tras la síntesis, el producto bruto pasa por múltiples etapas de purificación. Las técnicas de destilación separan el anestésico de otros compuestos basándose en las diferencias de puntos de ebullición. Los pasos finales garantizan que el producto cumpla los estándares farmacéuticos más estrictos. Para uso médico, el isoflurano de alta pureza debe alcanzar una pureza igual o superior al 99 %, mientras que las calidades inferiores quedan reservadas a la investigación básica. En la fabricación de anestésicos locales, el control de parámetros como temperaturas de reacción, concentraciones de reactivos y tiempos de reacción es crítico, y los productos intermedios se ensayan en cada etapa.
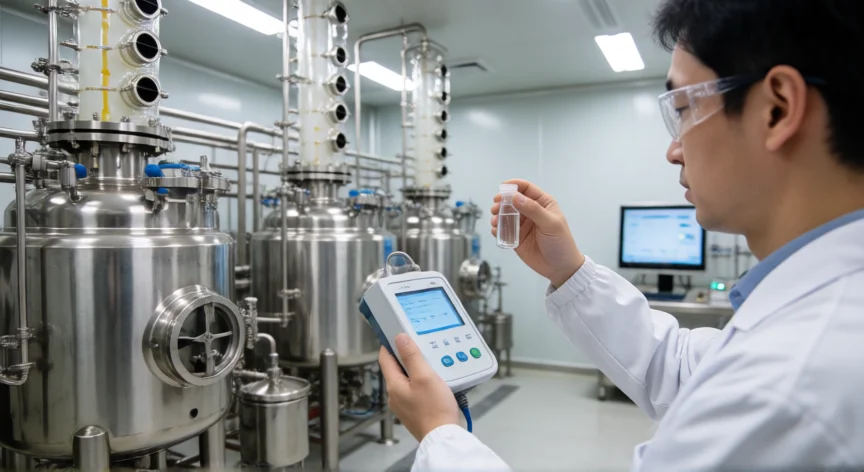
El propofol, anestésico general inyectable de uso masivo en cirugía y unidades de cuidados intensivos, es un ejemplo paradigmático de fabricación de emulsión estéril. Su producción exige una formulación precisa y un procesamiento aséptico. Las materias primas deben ser exclusivamente de grado farmacéutico con certificados de análisis verificados. La emulsión lipídica se prepara bajo condiciones estrictamente asépticas, con controles continuos de pH, tamaño de partícula y estabilidad. Cada lote se somete a pruebas rigurosas de esterilidad, endotoxinas, potencia y materia particulada antes de su liberación.
Las tecnologías que sostienen la producción de anestésicos inyectables estériles son muy específicas. El mezclado de alto cizallamiento (high-shear mixing) asegura la dispersión uniforme del propofol en la emulsión lipídica, evitando la separación de fases. La filtración estéril elimina contaminantes microbianos sin comprometer las propiedades del producto. La liofilización se emplea en ciertas formulaciones para prolongar la vida útil. Las líneas automatizadas de llenado minimizan el error humano, y los sistemas de monitorización en tiempo real registran parámetros ambientales para permitir acciones correctivas inmediatas.
La formulación final del anestésico es una fase tan importante como la síntesis del principio activo. Consiste en combinar los ingredientes activos con adyuvantes que mejoran su eficacia y duración. La adición de vasoconstrictores como la epinefrina a los anestésicos locales prolonga su efecto y reduce su toxicidad, ya que al producir vasoconstricción disminuye la cantidad de anestésico que pasa al torrente sanguíneo. Los métodos de mejora de la estabilidad incluyen la liofilización para polvos, estabilizantes que previenen la degradación y agentes tamponadores que mantienen el pH adecuado. El producto se presenta en soluciones y polvos estables en estantería, y en sistemas de administración compartimentados.
“La cloración del isoflurano requiere entre 8 y 12 horas de burbujeo de cloro gaseoso a 10-15 °C con iluminación controlada.”
Dato clave